Автор: Денис Аветисян
Исследователи предлагают эффективный метод снижения вычислительных затрат в сложных квантово-химических расчетах, сочетая преимущества различных подходов.
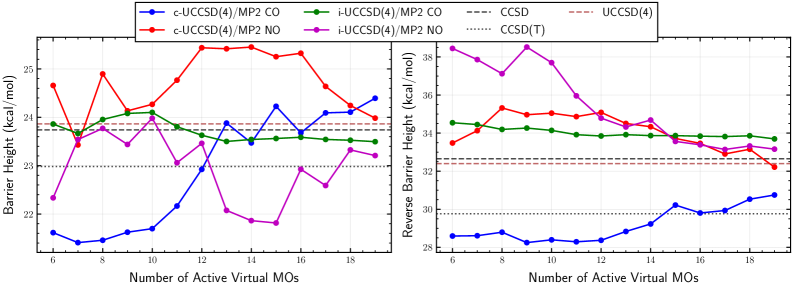
В статье представлен активный подход к методу Unitary Coupled Cluster (UCCSD(4)/MP2), позволяющий сбалансировать точность и вычислительную эффективность за счет разделения корреляционных эффектов.
Несмотря на перспективность теории унитарного кластера (UCC) для моделирования сильно коррелированных систем и квантовых вычислений, её практическое применение ограничивается экспоненциальным ростом вычислительных затрат. В данной работе, посвященной ‘Reducing the Cost of Unitary Coupled Cluster via Active Space Partitioning’, предложен подход, сочетающий UCCSD(4) в выбранном активном пространстве с возмущениями второго порядка (MP2) для описания внешних возбуждений. Разработанные композитный и взаимодействующий варианты метода демонстрируют возможность точного воспроизведения потенциальных энергий с использованием лишь 15-25% виртуальных орбиталей активного пространства. Возможно ли дальнейшее снижение вычислительной сложности и повышение точности, адаптируя данный подход для более широкого круга молекулярных систем и квантовых платформ?
Задача: Учёт Электронной Корреляции в Квантовой Химии
Точное описание электронной корреляции является фундаментальной задачей в квантовой химии, поскольку именно она определяет поведение электронов во многоэлектронных системах. Однако, традиционные вычислительные методы, такие как метод Хартри-Фока, часто сталкиваются с серьезными трудностями в достижении как высокой точности, так и приемлемой вычислительной стоимости. Проблема заключается в том, что учет взаимодействия между всеми электронами требует экспоненциального увеличения вычислительных ресурсов с ростом числа электронов. Это приводит к необходимости использования приближений, которые, хотя и упрощают расчеты, могут приводить к значительным погрешностям, особенно при моделировании химических реакций и свойств сложных молекул. В результате, поиск эффективных и точных методов учета электронной корреляции остается одной из ключевых задач современной квантовой химии и вычислительной физики.
В квантовой химии взаимодействие электронов друг с другом, известное как многочастичное взаимодействие, требует использования приближений для решения уравнений. Эти приближения, однако, могут приводить к серьезным ошибкам, особенно когда так называемая статическая корреляция становится сильной. Статическая корреляция возникает, когда несколько электронных конфигураций имеют примерно одинаковую энергию, и ее игнорирование приводит к качественно неверным результатам, например, к неправильному предсказанию геометрии молекулы или энергии реакции. В таких случаях стандартные методы расчета, основанные на однодетерминантном приближении, оказываются неспособными адекватно описать электронную структуру, и необходимо использовать более сложные, но и более ресурсоемкие подходы для учета влияния сильной статической корреляции на свойства вещества.
Эффективное описание как динамической, так и статической корреляции между электронами остается центральной проблемой в вычислительной химии. В то время как динамическая корреляция описывает мгновенные электрон-электронные взаимодействия, статическая корреляция возникает, когда несколько электронных конфигураций вносят сопоставимый вклад в общее волновое уравнение, что требует гораздо более сложных методов расчета. Проблема заключается в том, что традиционные методы, успешно справляющиеся с динамической корреляцией, часто испытывают трудности при описании сильной статической корреляции, приводя к неточным результатам, особенно при моделировании разрывов связей или переходов между состояниями. Поиск методов, способных сбалансированно учитывать оба типа корреляции с приемлемыми вычислительными затратами, является ключевой задачей для достижения точных предсказаний в химии и материаловедении, что требует постоянного развития новых алгоритмов и приближений, таких как многоконфигурационные методы и тензорные разложения.
Современные вычислительные методы в квантовой химии часто сталкиваются с трудностями при одновременном обеспечении высокой точности и практической применимости, особенно при моделировании сложных систем и химических реакций. Проблема заключается в экспоненциальном росте вычислительных затрат с увеличением числа электронов, что делает точное описание электронных взаимодействий для крупных молекул непосильным. Приходится прибегать к различным приближениям, которые, хотя и снижают вычислительную сложность, могут существенно повлиять на достоверность результатов, особенно в случаях, когда требуется учесть сильные электронные корреляции. В результате, даже самые передовые методы часто оказываются либо слишком ресурсоемкими для практического применения к реальным системам, либо недостаточно точными для получения надежных предсказаний о химических свойствах и реакционной способности.
Оптимизация Вычислений: Активное Пространство и Метод UCCSD(4)
Снижение вычислительных затрат в расчетах электронной структуры часто достигается за счет использования концепции «активной области» — ограниченного подмножества орбиталей, включаемых в расчеты. Вместо рассмотрения всех орбиталей молекуты или системы, в активную область отбираются только те, которые вносят наибольший вклад в электронную структуру и корреляционные эффекты. Это значительно уменьшает размер базисного набора, используемого в расчетах, и, следовательно, снижает вычислительную сложность. Выбор орбиталей для активной области является ключевым фактором, определяющим баланс между точностью и эффективностью расчета, поскольку исключение важных орбиталей может привести к существенным ошибкам.
Метод UCCSD(4) (Unitary Coupled Cluster Singles and Doubles с усечением до четвертого порядка) является высокоточным методом расчета электронной структуры, часто используемым в качестве эталонного для оценки приближений в более упрощенных расчетах. В рамках UCCSD(4) учитываются эффекты корреляции электронов за счет возбуждений в одно- и двухэлектронные состояния, что позволяет получить результаты, близкие к полному решению уравнения Шредингера для рассматриваемой системы. Высокая точность UCCSD(4) обусловлена систематическим подходом к учету корреляционных эффектов, однако вычислительные затраты растут экспоненциально с увеличением числа электронов и базисных функций, что ограничивает его применение к относительно небольшим молекулам и системам.
Метод UCCSD(4) эффективно описывает значительную часть динамической корреляции в электронных структурах, однако его вычислительная стоимость быстро возрастает с увеличением размера исследуемой системы. Это связано с тем, что сложность алгоритма масштабируется как N^6, где N — количество электронов в активном пространстве. Применимость UCCSD(4) к большим системам или системам со значительной статической корреляцией ограничена, поскольку требуемые вычислительные ресурсы становятся непомерно высокими. Для таких случаев необходимы альтернативные методы или приближения, направленные на снижение вычислительной нагрузки без существенной потери точности.
Выбор орбиталей для активного пространства оказывает существенное влияние на баланс между точностью и вычислительной эффективностью при проведении расчетов электронной структуры. Использование “замороженных естественных орбиталей” (Frozen Natural Orbitals, FNO) позволяет получить компактное представление, выделяя наиболее важные орбитали, вносящие основной вклад в электронную корреляцию. Метод FNO основан на анализе одноэлектронных матриц плотности и позволяет отобрать минимальное количество виртуальных орбиталей, необходимых для достижения заданной точности расчета, тем самым значительно снижая вычислительные затраты по сравнению с использованием полного набора орбиталей. Эффективность FNO обусловлена тем, что он автоматически отсекает незначимые орбитали, минимизируя размер матрицы, с которой необходимо работать в процессе решения уравнения Шрёдингера.
Гибридные Подходы: Сочетание UCCSD(4) и MP2 для Повышения Эффективности
Гибридный подход предполагает совместное использование UCCSD(4) для описания электронной структуры в пределах активной области и теории возмущений Мёллер-Плессе (MP2) для описания внешней области. UCCSD(4) применяется к коррелированным электронам, находящимся в выбранной активной области, что позволяет точно описать динамическую корреляцию в этой части волновой функции. В то же время, MP2 используется для описания корреляции электронов, находящихся за пределами активной области, что позволяет снизить вычислительные затраты по сравнению с полным UCCSD(4) расчетом, охватывающим все электроны системы. Такое разделение позволяет эффективно учесть ключевые эффекты корреляции, сосредоточив наиболее точные вычисления на наиболее важных частях электронной структуры.
Существуют две основные вариации гибридного подхода, объединяющего UCCSD(4) и MP2. В ‘Композитном’ подходе вычисления UCCSD(4) и MP2 выполняются последовательно, без учета взаимодействия между активной и внешней областями. В отличие от него, подход ‘Взаимодействующий UCCSD(4)/MP2’ обеспечивает полное взаимодействие между этими областями, что позволяет учитывать корреляции в обеих частях волновой функции при расчете энергии. Такой подход позволяет более точно учитывать электронные взаимодействия, но требует больших вычислительных ресурсов по сравнению с последовательным применением методов.
Сочетание UCCSD(4) и MP2 позволяет существенно снизить вычислительные затраты. За счет использования сильных сторон каждого метода — высокой точности UCCSD(4) в активной области и эффективности MP2 для описания внешней области — достигается уменьшение вычислительной сложности до двух порядков величины по сравнению с проведением полных UCCSD(4) расчетов. Это снижение достигается за счет корреляции между волновыми функциями, рассчитанными обоими методами, что позволяет более эффективно описывать электронную структуру системы при меньших ресурсах.
Гибридные методы, основанные на тщательно подобранном активном пространстве, обеспечивают благоприятный компромисс между вычислительными затратами и точностью для широкого спектра химических систем. Выбор активного пространства критичен для эффективного описания электронной структуры, позволяя достичь приемлемой точности, используя значительно меньший набор базисных функций и учитывая лишь наиболее важные корреляционные эффекты. Это позволяет применять данные методы к системам, недоступным для полных расчетов UCCSD(4) из-за экспоненциального роста вычислительных затрат с увеличением числа электронов и базисных функций. Эффективность гибридного подхода заключается в сочетании точного описания корреляционных эффектов в активном пространстве с более дешевым описанием внешнего пространства посредством методов, таких как MP2, что обеспечивает достижение высокой точности при умеренных вычислительных ресурсах.
Проверка и Подтверждение Эффективности: Анализ Результатов и Их Значение
Набор данных GW100 представляет собой строгий критерий оценки для методов электронной структуры, позволяющий всесторонне проверить их способность предсказывать точные энергии и геометрии молекул. Этот набор, состоящий из 100 молекул средней сложности, тщательно отобран для обеспечения репрезентативности широкого спектра химических систем и эффектов корреляции. Использование GW100 в качестве эталона позволяет исследователям объективно сравнивать различные теоретические подходы и выявлять их сильные и слабые стороны. Точность предсказаний, полученных с использованием этих методов на GW100, служит важным показателем их надежности и применимости к более сложным химическим задачам, включая моделирование химических реакций и свойств материалов.
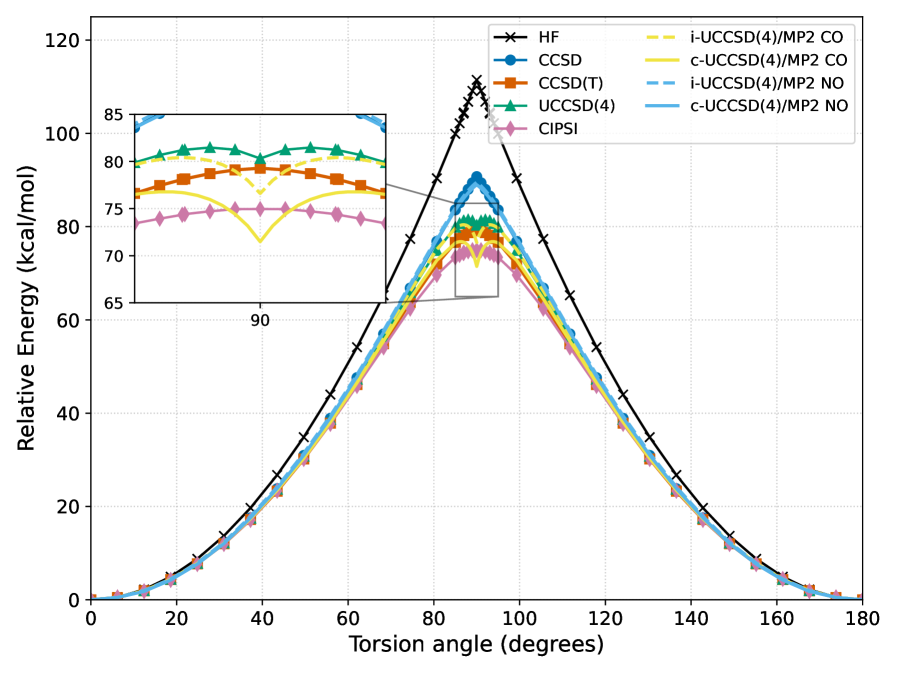
Исследования, проведенные на эталонном наборе данных для этиленовой торсии, продемонстрировали способность разработанных методов точно учитывать эффекты статической корреляции. Статическая корреляция, возникающая из-за необходимости описания нескольких электронных конфигураций для адекватного представления молекулярной структуры, часто представляет сложность для стандартных методов электронной структуры. Использование данного набора данных позволило оценить, насколько эффективно различные подходы справляются с описанием этих явлений в относительно простой, но показательной системе. Результаты показали, что методы, успешно прошедшие тестирование на этиленовой торсии, способны адекватно описывать ситуации, где стандартные одноэлектронные приближения оказываются недостаточными, что является важным шагом к разработке более точных и надежных методов расчета электронных структур сложных молекул.
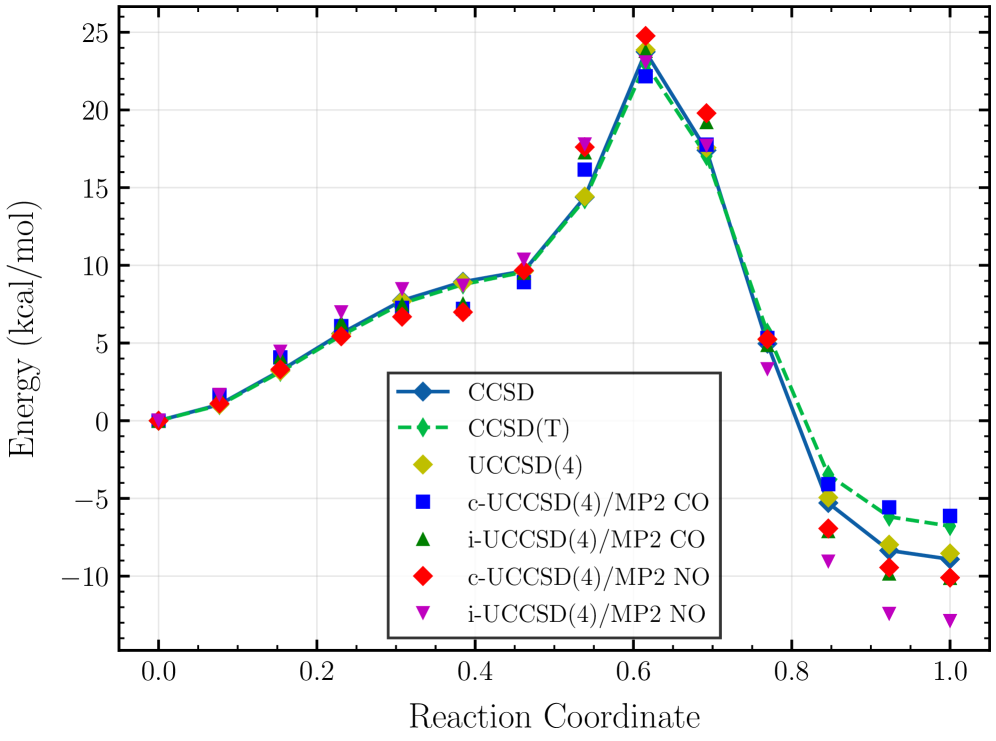
Исследования гидролиза фосфата, используемого в качестве модели для гидролиза АТФ, продемонстрировали способность разработанных методов адекватно описывать процессы разрыва и формирования химических связей. В ходе моделирования ключевых этапов реакции, включая атаку нуклеофила и отщепление фосфатной группы, методы показали высокую точность в предсказании энергетических барьеров и геометрии переходных состояний. Это свидетельствует о потенциале подхода для изучения более сложных биохимических реакций, где процессы разрыва и формирования связей играют центральную роль, например, в ферментативном катализе и метаболизме энергии.
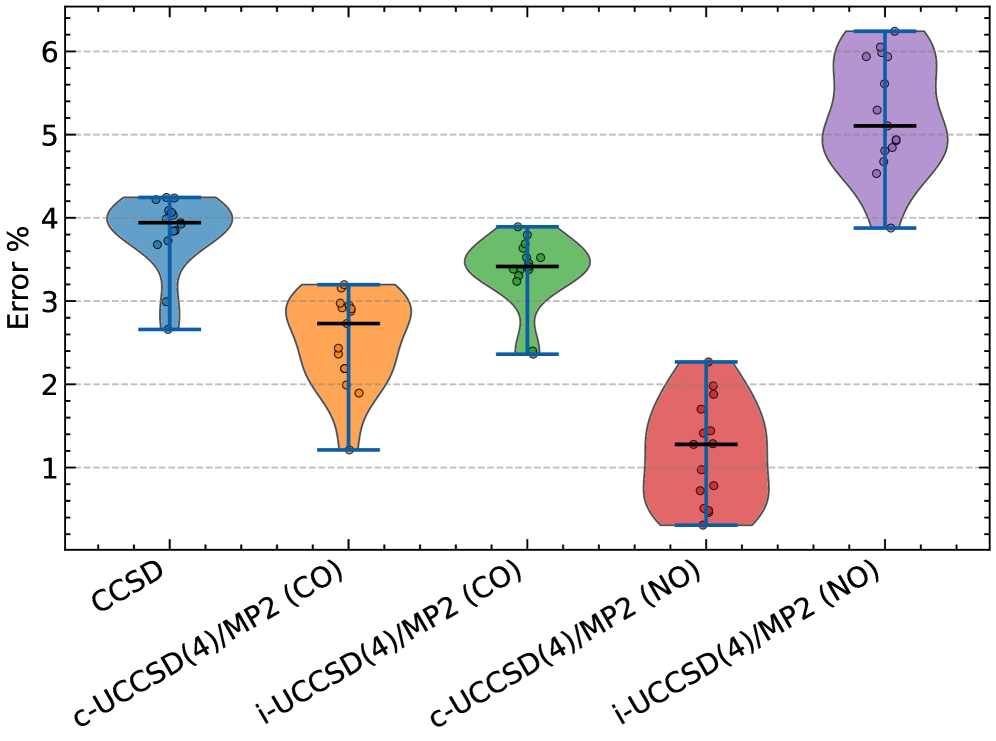
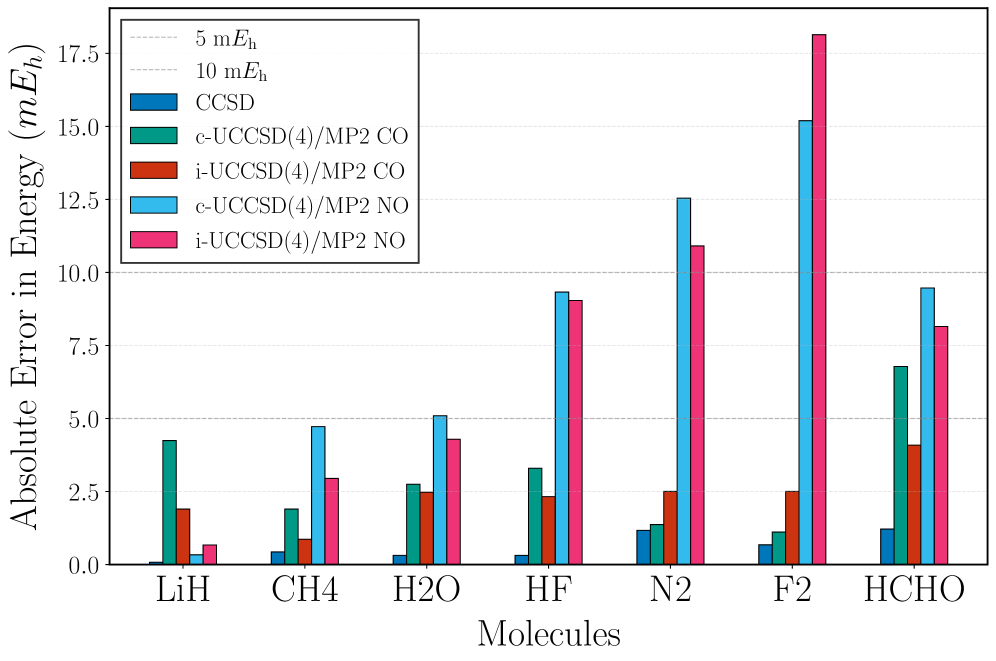
Исследования на базе GW100, набора средних по размеру молекул, продемонстрировали выдающуюся точность метода Composite UCCSD(4)/MP2, использующего естественные орбитали. Данный подход позволил достичь средней абсолютной погрешности в предсказании энергий молекул всего в 1.5%, что является лучшим показателем среди всех протестированных методов. Такая высокая точность свидетельствует о способности метода эффективно учитывать сложные электронные корреляции и предоставляет надежный инструмент для проведения высокоточных квантово-химических расчетов, открывая перспективы для моделирования химических процессов и свойств материалов с беспрецедентной детализацией.
Проведенные валидационные исследования однозначно подтверждают, что гибридный подход UCCSD(4)/MP2 представляет собой надежный и эффективный путь к проведению высокоточных расчетов электронной структуры. Данный метод демонстрирует впечатляющую точность в предсказании энергий и геометрий молекул, что было подтверждено на строгом бенчмарке GW100, а также при анализе статической корреляции на примере торсионного барьера этилена. Более того, успешное применение к моделированию гидролиза фосфатов, являющегося упрощенной моделью гидролиза АТФ, демонстрирует способность метода адекватно описывать процессы разрыва и формирования химических связей. Полученные результаты позволяют утверждать, что данный гибридный подход является перспективным инструментом для широкого круга задач в области квантовой химии и материаловедения, обеспечивая оптимальный баланс между точностью и вычислительными затратами.
Представленная работа демонстрирует стремление к оптимизации вычислительных методов в квантовой химии, что особенно важно для моделирования сложных химических систем. Авторы предлагают подход, сочетающий методы UCCSD(4) и MP2 для достижения баланса между точностью и эффективностью. Этот подход актуален, поскольку вычислительная стоимость является критическим фактором при изучении корреляционных эффектов в электронном строении молекул. Как однажды заметил Галилео Галилей: «Цель науки — открыть, а не утверждать» — подобно тому, как данное исследование стремится расширить границы применимости методов корреляции, не ограничиваясь устоявшимися подходами, а предлагая новый путь к более эффективным вычислениям.
Куда Ведёт Этот Путь?
Представленная методика, балансируя точность и вычислительные затраты, несомненно, является шагом вперёд. Однако, утончение границ между «внутренней» и «внешней» корреляцией остаётся проблематичным. В конечном счёте, любое разделение — это упрощение, и вопрос в том, насколько это упрощение допустимо для конкретной системы. Оптимизация выбора орбиталей, хотя и демонстрирует значительный эффект, требует дальнейшего изучения и автоматизации — ведь данные сами по себе нейтральны, но модели отражают предвзятости людей. В погоне за эффективностью нельзя забывать, что истинное понимание электронной структуры требует не только численных результатов, но и физической интерпретации.
Очевидным направлением развития является расширение применимости метода на более сложные системы, включая те, где традиционные методы активных пространств сталкиваются с трудностями. Однако, более глубокий вопрос заключается в том, как интегрировать эти вычислительные инструменты с более широким контекстом — с пониманием того, что инструменты без ценностей — это оружие. Необходимо разрабатывать не только более быстрые алгоритмы, но и методы оценки их надёжности и предвзятости.
В конечном счёте, прогресс без этики — это ускорение без направления. Успех в этой области будет заключаться не только в достижении большей вычислительной мощности, но и в развитии осознанного подхода к моделированию квантово-химических систем, учитывающего как точность, так и ответственность.
Оригинал статьи: https://arxiv.org/pdf/2602.04783.pdf
Связаться с автором: https://www.linkedin.com/in/avetisyan/
Смотрите также:
- Акции Корпоративный Центр Икс 5 прогноз. Цена акций X5
- Аналитики в шоке: курс евро к рублю может рухнуть!
- Квантовая тайна: границы безопасного обмена
- Акции Сургутнефтегаз прогноз. Цена акций SNGS
- Квантовый скачок: Будущее наконец здесь?
- Префы Центральный Телеграф прогноз. Цена префов CNTLP
- Акции ЭЛ5-Энерго прогноз. Цена акций ELFV
- Голос в цифрах: как сжать нейросети для синтеза речи без потери тембра
- Акции ОВК прогноз. Цена акций UWGN
- Криптография будущего против заряда батареи
2026-02-05 19:02